
HLB 간암신약 네 번째 FDA 신청…23.8개월 임상보다 남은 제조 관문
HLB가 리보세라닙·캄렐리주맙 병용요법의 미국 허가를 네 번째로 신청했다. CARES-310의 생존기간 개선과 세 차례 제조·품질 보완 요구를 분리해 살피고, FDA 접수·Class 1·2 분류가 왜 다음 핵심 이정표인지 분석했다.
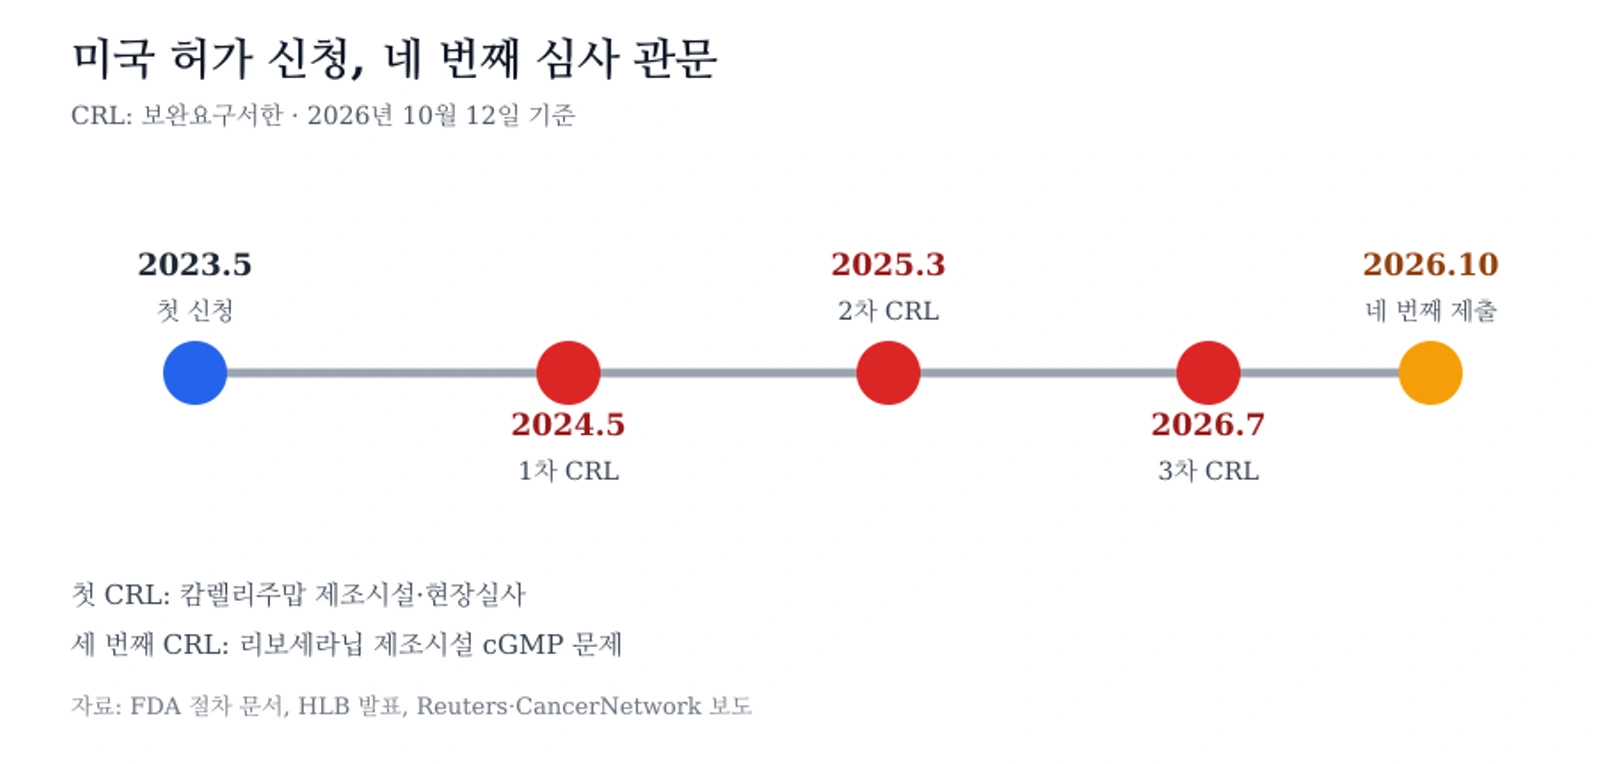
HLB는 2026년 10월 12일 미국 자회사 엘레바 테라퓨틱스와 중국 항서제약이 절제 불가 또는 전이성 간세포암 1차 치료제로 리보세라닙·캄렐리주맙 병용요법의 허가 신청서를 미국 식품의약국(FDA)에 다시 제출했다고 밝혔다. 2023년 5월 첫 신청 이후 네 번째 도전이다. 이번 재신청은 임상 효과를 새로 입증하는 단계라기보다, 세 차례 보완요구서한(CRL)에서 막힌 제조·품질관리 문제를 해소했는지가 핵심인 규제 심사다.
2023년 첫 신청 뒤 세 차례 CRL
CRL은 FDA가 심사를 마쳤지만 현재 상태로는 승인을 내릴 수 없을 만큼 보완할 결함이 남아 있다고 신청자에게 알리는 문서다. FDA 절차 문서에 따르면 재신청은 CRL에 적힌 모든 결함에 대한 답변 또는 정당한 설명을 제출하는 행위다. 서류를 다시 냈다는 사실만으로 보완 내용이 충분하다고 인정되거나 품목허가가 보장되는 것은 아니다.
이 병용요법은 2024년 5월 첫 CRL을 받았다. 당시에는 캄렐리주맙 제조시설의 의약품 제조·품질관리 기준 문제와 임상시험 현장실사의 미완료가 지적됐다. 2025년 3월 두 번째 CRL에 이어 2026년 7월에는 리보세라닙 원료의약품 제조시설 문제가 거론된 세 번째 CRL이 발행됐다. 세 번째 결정에서 새 임상 유효성·안전성 문제는 제기되지 않았다고 회사와 해외 전문매체는 전했다.
회사는 최근 리보세라닙 원료의약품과 완제의약품 제조시설에 대한 FDA 실사가 모두 ‘자발적 시정조치 권고(VAI)’로 종결됐다고 설명했다. VAI는 일부 지적사항이 있으나 즉각적인 공식 규제조치까지는 요구하지 않는 분류다. 가장 심각한 ‘공식 조치 권고(OAI)’와는 다르지만, VAI 자체가 제품 승인을 뜻하지도 않는다. FDA는 재신청 답변의 완전성과 보완의 적절성을 별도로 판단한다.
23.8개월 대 15.2개월…임상 이익과 안전성 함께 봐야
허가 신청의 임상 근거는 543명이 참여한 국제 다기관 3상 CARES-310이다. 최종 분석에서 리보세라닙·캄렐리주맙 투여군의 전체생존기간 중앙값은 23.8개월로, 소라페닙 대조군의 15.2개월보다 8.6개월 길었다. 사망 위험비는 0.64로 집계됐다. 질병 진행 또는 사망까지의 기간을 뜻하는 무진행생존기간 중앙값도 5.6개월 대 3.7개월이었다.
| 지표 | 리보세라닙+캄렐리주맙 | 소라페닙 | 위험비 |
|---|---|---|---|
| 전체생존기간 중앙값 | 23.8개월 | 15.2개월 | 0.64 |
| 무진행생존기간 중앙값 | 5.6개월 | 3.7개월 | 0.54 |
| 치료 관련 중대한 이상반응 | 25%(69/272명) | 7%(18/269명) | 해당 없음 |
효과 수치만으로 허가의 모든 조건이 충족되는 것은 아니다. 논문 초록에 따르면 치료 관련 중대한 이상반응은 병용군 272명 중 69명(25%), 소라페닙군 269명 중 18명(7%)에서 보고됐다. 치료 관련 사망은 양 군에서 각각 1명 발생했다. 연구진은 전체적으로 병용요법의 이익-위험 균형이 관리 가능한 수준이라고 해석했지만, 실제 처방 여부는 허가 뒤 환자의 간 기능과 기저질환, 이상반응 위험을 의료진이 개별적으로 판단해야 한다.
캄렐리주맙은 암세포가 면역세포의 공격을 피하는 데 이용하는 PD-1 경로를 막는 면역항암제다. 리보세라닙은 혈관내피성장인자수용체-2를 겨냥해 종양의 혈관 생성을 억제하는 경구 표적항암제다. 서로 다른 기전을 결합해 면역 반응과 혈관 억제를 함께 노리는 전략이지만, 현재 이 병용요법은 미국에서 승인되지 않았다. 국내 환자가 미국 재신청 소식만으로 처방 선택을 바꿀 단계도 아니다.
다음 이정표는 ‘접수·분류 통보’
회사는 미국 현지시간 10월 9일 재신청서를 제출했다고 밝혔다. 이제 확인해야 할 첫 공식 이정표는 FDA가 답변을 완전한 재신청으로 받아들이고 심사 분류와 목표일을 통보하는지다. FDA 절차상 Class 1 재신청은 접수일부터 2개월, Class 2는 6개월 안에 검토·조치를 목표로 한다. 새 제조시설이나 추가 실사, 대량의 새 자료가 필요한 경우는 Class 2에 해당할 수 있다.
다만 현 시점에 회사가 제출한 서류가 Class 1인지 Class 2인지는 FDA가 확정하지 않았다. ‘연내 결론’ 또는 특정 승인일을 단정하는 것은 이르다. FDA는 재신청이 CRL의 모든 질문에 답하지 못했다고 판단하면 심사 시계를 시작하지 않을 수 있고, 심사 중 중대한 추가 자료가 제출되면 검토 기간을 3개월 연장할 수도 있다.
이번 재신청의 의미는 임상 데이터가 약해 다시 시험대에 오른 것이 아니라, 임상 이익이 확인된 후보가 제조품질 관문을 네 번째로 통과하려 한다는 데 있다. 환자 관점에서 가장 중요한 것은 주가 반응이나 신청 횟수가 아니다. FDA의 접수·분류 통보, 제조시설 보완의 최종 수용 여부, 최종 라벨에 담길 투여 대상과 안전성 관리 조건을 순서대로 확인해야 한다.
참고 자료
- HLB, 미국 FDA에 간암 신약 허가 재신청 — 연합뉴스(2026년 10월 12일)
- HLB, 간암 신약 美 FDA 허가 재신청…3차 CRL 3개월 만 — 팜이데일리(2026년 10월 12일)
- Camrelizumab plus rivoceranib versus sorafenib as first-line therapy for unresectable hepatocellular carcinoma (CARES-310): final analysis of a randomised, open-label, international, phase 3 study — The Lancet Oncology/PubMed(2025년)
- SOPP 8405.1: Procedures for Resubmissions to an Application or Supplement — 미국 식품의약국
- Elevar-Hengrui hit with third FDA rejection for liver cancer therapy over manufacturing concerns — Reuters(2026년 7월 10일)
- FDA Clears Manufacturing Concern Behind Rivoceranib/Camrelizumab CRL in HCC — CancerNetwork(2026년 7월 15일)

0댓글
현재 댓글 작성이 비활성화되어 있습니다.